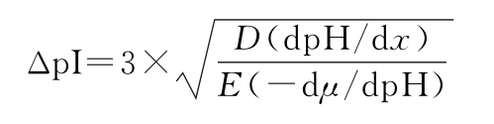
首页
知识库
25版药典
10版GMP
药品制造
医疗器械
医药经营
中药产品
顾问中心
技术资料
综合社区
证书查询
留言板
切换
2025版 药典四部
《中国药典》2025版药典一部
《中国药典》2025版药典二部
《中国药典》2025版药典三部
《中国药典》2025版药典四部
搜索
概要
中国药典沿革
本版药典(四部)新增通用技术要求和指导原则名单
本版药典(四部)未收载2020年版药典(四部)指导原则名单
本版药典(四部)与2020年版药典(四部)收载的通用技术要求和指导原则名称变更对照
本版药典(四部)与原药包材通用检测方法对照
本版药典(四部)新增药用辅料品种名单
本版药典(四部)采用药用辅料名称与原药用辅料名称对照
凡例
凡例
通用技术要求和指导原则
通则
0100 制剂通则
0100 制剂通则
0101 片剂
0102 注射剂
0103 胶囊剂
0104 颗粒剂
0105 眼用制剂
0106 鼻用制剂
0107 栓剂
0108 丸剂
0109 软膏剂 乳膏剂
0110 糊剂
0111 吸入制剂
0112 喷雾剂
0113 气雾剂
0114 凝胶剂
0115 散剂
0116 糖浆剂
0117 搽剂
0118 涂剂
0119 涂膜剂
0120 酊剂
0121 贴剂
0122 贴膏剂
0123 口服溶液剂 口服混悬剂 口服乳剂
0124 植入剂
0125 膜剂
0126 耳用制剂
0127 洗剂
0128 冲洗剂
0129 灌肠剂
0181 合剂
0182 锭剂
0183 煎膏剂(膏滋)
0184 胶剂
0185 酒剂
0186 膏药
0187 露剂
0188 茶剂
0189 流浸膏剂与浸膏剂
0200 其他通则
0211 药材和饮片取样法
0212 药材和饮片检定通则
0213 炮制通则
0231 生物制品通用名称命名原则
0232 生物制品生产用原材料及辅料质量控制
0233 生物制品生产检定用菌毒种管理及质量控制
0234 生物制品生产用动物细胞基质制备及质量控制
0235 生物制品检定用动物细胞质量控制
0236 血液制品生产用人血浆
0237 国家生物标准物质研制
0238 生物制品病毒安全性控制
0239 生物制品分包装及贮运管理
0251 药用辅料
0261 制药用水
0291 国家药品标准物质通则
0300
0301 一般鉴别试验
0400 光学分析法
0400 光学分析法
0401 紫外-可见分光光度法
0402 红外光谱法
0403 近红外光谱法
0405 荧光分光光度法
0406 原子吸收分光光度法
0407 火焰光度法
0408 原子荧光光谱法
0411 电感耦合等离子体原子发射光谱法
0412 电感耦合等离子体质谱法
0421 拉曼光谱法
0431 质谱法
0441 核磁共振波谱法
0451 X射线衍射法
0461 X射线荧光光谱法
0471 扫描电子显微镜法
0500 色谱法
0500 色谱法
0501 纸色谱法
0502 薄层色谱法
0511 柱色谱法
0512 高效液相色谱法
0513 离子色谱法
0514 分子排阻色谱法
0521 气相色谱法
0531 超临界流体色谱法
0532 临界点色谱法
0541 电泳法
0542 毛细管电泳法
0600 物理常数测定法
0601 相对密度测定法
0611 馏程测定法
0612 熔点测定法
0613 凝点测定法
0614 滴点测定法
0621 旋光度测定法
0622 折光率测定法
0631 pH值测定法
0632 渗透压摩尔浓度测定法
0633 黏度测定法
0634 凝胶强度测定法
0661 热分析法
0681 制药用水电导率测定法
0682 制药用水中总有机碳测定法
0700 其他测定法
0701 电位滴定法与永停滴定法
0702 非水溶液滴定法
0703 氧瓶燃烧法
0704 氮测定法
0711 乙醇量测定法
0712 甲氧基、乙氧基与羟丙氧基测定法
0713 脂肪与脂肪油测定法
0721 维生素A测定法
0722 维生素D测定法
0731 蛋白质含量测定法
0800 限量检查法
0801 氯化物检查法
0802 硫酸盐检查法
0803 硫化物检查法
0804 硒检查法
0805 氟检查法
0806 氰化物检查法
0807 铁盐检查法
0808 铵盐检查法
0821 重金属检查法
0822 砷盐检查法
0831 干燥失重测定法
0832 水分测定法
0834 气体水分测定-露点法
0837 气体杂质测定-气体检测管法
0841 炽灼残渣检查法
0842 易炭化物检查法
0861 残留溶剂
0862 元素杂质
0871 甲醇量检查法
0872 合成多肽中的醋酸测定法
0873 2-乙基己酸测定法
0900 特性检查法
0901 溶液颜色检查法
0902 澄清度检查法
0903 不溶性微粒检查法
0904 可见异物检查法
0921 崩解时限检查法
0922 融变时限检查法
0923 片剂脆碎度检查法
0931 溶出度与释放度测定法
0940 单位剂量均匀性检查法
0941 含量均匀度检查法
0942 最低装量检查法
0951 吸入制剂微细粒子空气动力学特性测定法
0952 黏附力测定法
0953 制酸力测定法
0961 动态蒸气吸附法
0981 结晶性检查法
0982 粒度和粒度分布测定法
0983 锥入度测定法
0991 比表面积测定法
0992 固体密度测定法
0993 堆密度和振实密度
1000 分子生物学检查法
1001 聚合酶链式反应法
1021 细菌DNA特征序列鉴定法
1100 生物检查法
1101 无菌检查法
1105 非无菌产品微生物限度检查:微生物计数法
1106 非无菌产品微生物限度检查:控制菌检查法
1107 非无菌药品微生物限度标准
1108 中药饮片微生物限度检查法
1109 洋葱伯克霍尔德菌群检查法
1121 抑菌效力检查法
1141 异常毒性检查法
1142 热原检查法
1143 细菌内毒素检查法
1144 升压物质检查法
1145 降压物质检查法
1146 组胺类物质检查法
1147 过敏反应检查法
1148 溶血与凝聚检查法
1200 生物活性测定法
1201 抗生素微生物检定法
1202 青霉素酶及其活力测定法
1205 升压素生物测定法
1206 细胞色素C活力测定法
1207 玻璃酸酶测定法
1208 肝素生物测定法
1209 绒促性素生物测定法
1210 缩宫素生物测定法
1211 胰岛素生物测定法
1212 精蛋白锌胰岛素注射液延缓作用测定法
1213 硫酸鱼精蛋白效价测定法
1214 洋地黄生物测定法
1215 葡萄糖酸锑钠毒力检查法
1216 卵泡刺激素生物测定法
1217 黄体生成素生物测定法
1218 降钙素生物测定法
1219 生长激素生物测定法
1401 放射性药品检定法
1402 放射性药品生物分布测定法
1421 灭菌法
1431 生物检定统计法
2000 中药其他方法
2001 显微鉴别法
2101 膨胀度测定法
2102 膏药软化点测定法
2201 浸出物测定法
2202 鞣质含量测定法
2203 桉油精含量测定法
2204 挥发油测定法
2301 杂质检查法
2302 灰分测定法
2303 酸败度测定法
2321 铅、镉、砷、汞、铜测定法
2322 汞、砷元素形态及价态测定法
2331 二氧化硫残留量测定法
2341 农药残留量测定法
2342 植物生长调节剂残留量测定法
2351 真菌毒素测定法
2400 注射剂有关物质检查法
3100 含量测定法
3101 固体总量测定法
3102 唾液酸测定法
3103 磷测定法
3104 硫酸铵测定法
3105 亚硫酸氢钠测定法
3106 氢氧化铝(或磷酸铝)测定法
3107 氯化钠测定法
3108 枸橼酸离子测定法
3109 钾离子测定法
3110 钠离子测定法
3111 辛酸钠测定法
3112 乙酰色氨酸测定法
3113 苯酚测定法
3114 间甲酚测定法
3115 硫柳汞测定法
3116 对羟基苯甲酸甲酯、对羟基苯甲酸丙酯含量测定法
3117 O-乙酰基测定法
3118 己二酰肼含量测定法
3119 高分子结合物含量测定法
3120 人血液制品中糖及糖醇测定法
3121 人血白蛋白多聚体测定法
3122 人免疫球蛋白类制品IgG单体加二聚体测定法
3123 人免疫球蛋白中甘氨酸含量测定法
3124 人粒细胞刺激因子蛋白质含量测定法
3125 组胺人免疫球蛋白中游离磷酸组胺测定法
3126 IgG含量测定法(紫外-可见分光光度法)
3127 单抗分子大小变异体测定法
3128 抗毒素/抗血清制品分子大小分布测定法
3129 单抗电荷变异体测定法
3130 N糖谱测定法
3200 化学残留物测定法
3201 乙醇残留量测定法 (康卫皿扩散法)
3202 聚乙二醇残留量测定法
3203 聚山梨酯80测定法
3204 戊二醛残留量测定法
3205 磷酸三丁酯残留量测定法
3206 碳二亚胺残留量测定法
3207 游离甲醛测定法
3208 人血白蛋白铝残留量测定法
3209 羟胺残留量测定法
3300 微生物检查法
3301 支原体检查法
3302 外源病毒因子检查法
3303 鼠源性病毒检查法
3304 SV40核酸序列检查法
3305 猴体神经毒力试验
3306 血液制品生产用人血浆病毒核酸检测技术要求
3307 黄热减毒活疫苗猴体试验
3308 禽源性病毒荧光定量PCR (Q-PCR)检查法
3309 体外热原检查法(报告基因法)
3400 生物测定法
3401 免疫印迹法
3402 免疫斑点法
3403 免疫双扩散法
3404 免疫电泳法
3405 肽图检查法
3406 质粒丢失率/保有率检查法
3407 外源性DNA残留量测定法
3408 抗生素残留量检查法(培养法)
3409 激肽释放酶原激活剂测定法
3410 抗补体活性测定法
3411 牛血清白蛋白残留量测定法
3412 大肠埃希菌菌体蛋白质残留量测定法
3413 假单胞菌菌体蛋白质残留量测定法
3414 酵母工程菌菌体蛋白质残留量测定法
3415 类A血型物质测定法 (血凝抑制法)
3416 鼠IgG残留量测定法
3417 无细胞百日咳疫苗鉴别试验(酶联免疫吸附法)
3418 抗毒素、抗血清制品鉴别试验(酶联免疫吸附法)
3419 A群脑膜炎球菌多糖分子大小测定法
3420 伤寒Vi多糖分子大小测定法
3421 b型流感嗜血杆菌结合疫苗多糖含量测定法
3422 人凝血酶活性检查法
3423 活化的凝血因子活性检查法
3424 肝素含量测定法(凝固法)
3425 抗A、抗B血凝素测定法 (间接抗人球蛋白法)
3426 人红细胞抗体测定法 (微量板法)
3427 人血小板抗体测定法
3428 人免疫球蛋白类制品IgA残留量测定法
3429 免疫化学法
3430 细胞种属鉴别法
3431 质粒DNA构象测定法
3432 吸附无细胞百白破联合疫苗多重竞争抑制鉴别法
3500 生物活性/效价测定法
3501 重组乙型肝炎疫苗(酵母)体外相对效力检查法
3502 甲型肝炎灭活疫苗体外相对效力检查法
3503 人用狂犬病疫苗效价测定法
3504 吸附破伤风疫苗效价测定法
3505 吸附白喉疫苗效价测定法
3506 类毒素絮状单位测定法
3507 白喉抗毒素效价测定法(家兔皮肤试验法)
3508 破伤风抗毒素效价测定法(小鼠试验法)
3509 气性坏疽抗毒素效价测定法(小鼠试验法)
3510 肉毒抗毒素效价测定法 (小鼠试验法)
3511 抗蛇毒血清效价测定法 (小鼠试验法)
3512 狂犬病免疫球蛋白效价测定法
3513 人免疫球蛋白中白喉抗体效价测定法
3514 人免疫球蛋白Fc段生物学活性测定法
3515 抗人T细胞免疫球蛋白效价测定法(E玫瑰花环形成抑制试验)
3516 抗人T细胞免疫球蛋白效价测定法(淋巴细胞毒试验)
3517 人凝血因子Ⅱ效价测定法(一期法)
3518 人凝血因子Ⅶ效价测定法(一期法)
3519 人凝血因子Ⅸ效价测定法
3520 人凝血因子Ⅹ效价测定法(一期法)
3521 人凝血因子Ⅷ效价测定法
3522 人促红素生物学活性测定法
3523 干扰素生物学活性测定法
3524 人白介素-2生物学活性测定法 (CTLL-2细胞/MTT比色法)
3525 人粒细胞刺激因子生物学活性测定法 (NFS-60细胞/MTT比色法)
3526 人粒细胞巨噬细胞刺激 因子生物学活性测定法 (TF-1细胞/MTT比色法)
3527 牛碱性成纤维细胞生长因子生物学活性测定法 (细胞增殖法/MTT比色法)
3528 人表皮生长因子生物学活性测定法
3530 鼠神经生长因子生物学活性测定法
3531 尼妥珠单抗生物学活性测定法
3532 人白介素-11生物学活性测定法 (B9-11细胞/MTT比色法)
3533 A型肉毒毒素效价测定法 (平行线法)
3534 Sabin株脊髓灰质炎灭活疫苗效力试验(大鼠法)
3535 康柏西普生物学活性测定法
3536 人促卵泡激素生物学活性测定法
3537 人生长激素生物学活性测定法
3538 曲妥珠单抗生物学活性测定法
3539 英夫利西单抗生物学活性测定法
3540 阿达木单抗生物学活性测定法
3541 贝伐珠单抗生物学活性测定法
3542 利妥昔单抗生物学活性测定法
3600 特定生物原材料/动物及辅料
3601 生物制品生产及检定用实验动物质量控制
3603 重组胰蛋白酶
3604 新生牛血清
3605 细菌生化反应培养基
3650 氢氧化铝佐剂
3800
3801 生物制品国家标准物质目录
3900 物理检查法
3903 生物制品眼内注射剂不溶性微粒检查法
4000 药包材检测方法
4002 药包材红外光谱测定法
4003 玻璃容器内应力测定法
4004 塑料剥离强度测定法
4005 塑料拉伸性能测定法
4007 药包材气体透过量测定法
4008 药包材热合强度测定法
4010 药包材水蒸气透过量测定法
4012 药包材密度测定法
4015 注射剂包装用橡胶密封件穿刺力测定法
4016 注射剂包装用橡胶密封件穿刺落屑测定法
4017 玻璃容器耐内压力测定法
4019 玻璃容器热冲击和热冲击强度测定法
4020 玻璃容器垂直轴偏差和圆跳动测定法
4021 玻璃线热膨胀系数测定法
4022 玻璃平均线热膨胀系数测定法
4023 有色玻璃容器遮光性测定法
4024 玻璃容器容量测定法
4025 塑料包装系统抗跌落性能测定法
4027 硬片加热伸缩率测定法
4040 预灌封注射器鲁尔圆锥接头检查法
4041 预灌封注射器组件密封性检查法
4042 预灌封注射器护帽开启性能测定法
4043 预灌封注射器适配器卡圈牢固度测定法
4051 金属罐耐压性能测定法
4055 铝箔物理性能测定法
4058 金属内涂层连续性测定法
4060 金属软膏管物理性能测定法
4201 121℃玻璃颗粒耐水性测定法
4202 玻璃容器内表面耐水性测定法
4203 玻璃三氧化二硼含量测定法
4204 药包材溶出物测定法
4205 塑料脱色检查法
4206 药包材不溶性微粒测定法
4207 药包材溶剂残留量测定法
4208 塑料乙醛测定法
4209 药包材环氧乙烷测定法
4210 塑料氯乙烯单体和偏二氯乙烯单体测定法
4211 防潮组合瓶盖干燥剂吸湿率测定法
4212 塑料容器乙醇透过量测定法
4213 塑料容器乙二醇测定法
4214 药包材元素杂质测定法
4215 塑料容器总对苯二甲酰测定法
4219 橡胶密封件挥发性硫化物检查法
4220 橡胶密封件灰分测定法
4221 橡胶密封件水分测定法
4222 橡胶密封件表面硅油量测定法
4223 硅橡胶密封件特定残留物检查法
4225 口服固体药用干燥剂含水率和饱和吸湿率测定法
4226 预灌封注射器钨溶出量测定法
4227 预灌封注射器硅油量测定法
4228 药品包装用陶瓷吸水率测定法
4229 金属涂料涂层双酚A单体浸出量测定法
4401 药包材无菌和微生物限度检查法
4411 药包材细胞毒性试验方法
4412 药包材皮肤致敏试验方法
4413 药包材刺激试验方法
4414 药包材溶血试验方法
4415 药包材急性全身毒性试验方法
8000 试剂与标准物质
8001 试药
8002 试液
8003 试纸
8004 缓冲液
8005 指示剂与指示液
8006 滴定液
8061 对照品 对照药材对照提取物
8062 标准品与对照品
指导原则
9000 指导原则
9001 原料药物与制剂稳定性试验指导原则
9013 缓释、控释和迟释制剂指导原则
9014 微粒制剂指导原则
9015 药品晶型研究及晶型质量控制指导原则
9016 注射剂可见异物控制指导原则
9017 吸入和鼻用制剂喷雾特性评价指导原则
9021 流变学指导原则
9022 固有溶出测定指导原则
9023 溶解度测量指导原则
9024 蛋白质组学分析方法及应用指导原则
9031 化学成像指导原则
9032 分析用电子天平称量指导原则
9094 分析仪器确证指导原则
9095 多变量统计过程控制技术指导原则
9096 化学计量学指导原则
9097 分析数据的解释与处理指导原则
9098 不确定度评定指导原则
9099 分析方法确认指导原则
9100 分析方法转移指导原则
9101 分析方法验证指导原则
9102 药品杂质分析指导原则
9103 引湿性试验指导原则
9105 中药生物活性测定指导原则
9106 基于基因芯片的药物评价技术与方法指导原则
9107 中药材DNA条形码分子鉴定法指导原则
9108 DNA测序技术指导原则
9109 标准核酸序列建立指导原则
9110 微生物全基因组测序技术指导原则
9120 氨基酸分析指导原则
9201 药品微生物检验替代方法验证指导原则
9202 非无菌产品微生物限度检查指导原则
9203 药品微生物实验室质量管理指导原则
9204 微生物鉴定指导原则
9205 药品洁净实验室微生物监测和控制指导原则
9206 无菌检查用隔离系统验证和应用指导原则
9207 灭菌用生物指示剂指导原则
9208 生物指示剂耐受性检查法指导原则
9209 制药用水微生物监测和控制指导原则
9210 药品微生物实验室消毒剂效力评估指导原则
9211 非无菌药品微生物控制中水分活度应用指导原则
9212 非无菌产品不可接受微生物风险评估与控制指导原则
9213 药品微生物分析方法验证、确认及转移指导原则
9251 细菌内毒素检查法应用指导原则
9261 辐照中药光释光检测法指导原则
9301 注射剂安全性检查法应用指导原则
9302 中药有害残留物限量制定指导原则
9303 色素检测法建立指导原则
9304 中药中铝、铬、铁、钡元素测定指导原则
9305 中药中真菌毒素测定指导原则
9306 遗传毒性杂质控制指导原则
9307 生物活性测定方法设计、建立及验证指导原则
9308 复方氨基酸类注射液中铝元素杂质测定指导原则
9401 生物制品生物活性/效价测定方法验证指导原则
9402 生物制品稳定性试验指导原则
9403 人用疫苗杂质控制技术指导原则
9404 基于基因修饰细胞系的生物检定法指导原则
9405 糖蛋白的糖基化分析指导原则
9406 细胞类制品微生物检查指导原则
9407 基于假病毒的中和抗体检测法指导原则
9501 正电子类放射性药品质量控制指导原则
9502 锝[99mTc]放射性药品质量控制指导原则
9601 药用辅料功能性相关指标指导原则
9602 动物来源药用辅料指导原则
9603 预混与共处理药用辅料质量控制指导原则
9604 粉体流动性指导原则
9605 溶剂型丙烯酸酯压敏胶质量控制指导原则
9621 药包材通用要求指导原则
9622 药品包装用玻璃材料和容器指导原则
9623 药品包装用橡胶密封件指导原则
9624 药品包装用塑料材料和容器指导原则
9625 药品包装用金属材料和容器指导原则
9901 国家药品标准物质研制指导原则
原子量表
成方制剂中本版药典未收载的药材和饮片等
生物制品术语
药用辅料
品种正文
乙二胺
乙基纤维素
乙基纤维素水分散体
乙基纤维素水分散体(B型)
乙酸乙酯
乙醇
二丁基羟基甲苯
二甲基亚砜
二甲硅油
二甲醚
二氧化钛
二氧化硅
二氧化碳
十二烷基硫酸钠
十八醇
十六十八醇
十六醇
十四醇
丁香茎叶油
丁香油
丁香酚
丁烷
丁基羟基苯甲醚
七氟丙烷(供外用气雾剂用)
三乙醇胺
三辛酸甘油酯
三油酸山梨坦
三硅酸镁
三氯叔丁醇
三氯蔗糖
大豆油
大豆油(供注射用)
大豆磷脂
大豆磷脂(供注射用)
小麦淀粉
山梨酸
山梨酸钾
山梨醇
山梨醇山梨坦溶液
山梨醇溶液
山嵛酸甘油酯
门冬氨酸
门冬酰胺
己二酸
马来酸
马铃薯淀粉
无水乙醇
无水亚硫酸钠
无水乳糖
无水枸橼酸
无水脱氢醋酸钠
无水碳酸钠
无水磷酸二氢钠
无水磷酸氢二钠
无水磷酸氢钙
木薯淀粉
D-木糖
木糖醇
中链甘油三酸酯
水杨酸甲酯
牛磺酸
月桂山梨坦
月桂氮䓬酮
月桂酰聚氧乙烯(6)甘油酯
月桂酰聚氧乙烯(8)甘油酯
月桂酰聚氧乙烯(12)甘油酯
月桂酰聚氧乙烯(32)甘油酯
巴西棕榈蜡
玉米朊
玉米油
玉米淀粉
正丁醇
甘油
甘油(供注射用)
甘油三乙酯
甘油磷酸钙
甘氨酸
甘羟铝
甘露醇
可可脂
可压性蔗糖
可溶性淀粉
丙二醇
丙二醇(供注射用)
丙交酯乙交酯共聚物(5050)(供注射用)
丙交酯乙交酯共聚物(7525)(供注射用)
丙交酯乙交酯共聚物(8515)(供注射用)
丙氨酸
丙烯酸乙酯-甲基丙烯酸甲酯共聚物水分散体
丙酸
石蜡
卡拉胶
卡波姆共聚物
卡波姆均聚物
卡波姆间聚物
甲基丙烯酸-丙烯酸乙酯共聚物
甲基丙烯酸-丙烯酸乙酯共聚物(部分中和)
甲基丙烯酸-丙烯酸乙酯共聚物水分散体
甲基丙烯酸-甲基丙烯酸甲酯共聚物(1∶1)
甲基丙烯酸-甲基丙烯酸甲酯共聚物(1∶2)
甲基丙烯酸胺烷酯共聚物
甲基纤维素
四氟乙烷(供外用气雾剂用)
白凡士林
白陶土
白蜂蜡
瓜尔胶
对氯苯酚
共聚维酮
亚硫酸氢钠
芝麻油
西曲溴铵
西黄蓍胶
肉豆蔻酸
肉豆蔻酸异丙酯
多库酯钠
色氨酸
交联羧甲纤维素钠
交联聚维酮
羊毛脂
冰醋酸
异丙醇
红氧化铁
纤维醋法酯
麦芽酚
麦芽酚
麦芽糊精
麦芽糖
麦芽糖醇
壳聚糖
花生油
抗坏血酸棕榈酸酯
低取代羟丙纤维素
伽马环糊精
谷氨酸钠
邻苯二甲酸羟丙甲纤维素酯
肠溶明胶空心胶囊
角鲨烯
辛酸
辛酸钠
辛酸癸酸聚乙二醇甘油酯
间甲酚
没食子酸
没食子酸丙酯
尿素
阿尔法环糊精
阿司帕坦
阿拉伯半乳聚糖
阿拉伯胶
阿拉伯胶喷干粉
纯化水
环甲基硅酮
环拉酸钠
苯扎氯铵
苯扎溴铵
苯甲酸
苯甲酸苄酯
苯甲酸钠
苯甲醇
苯度氯铵
苯氧乙醇
苯酚
DL-苹果酸
L-苹果酸
松香
果胶
果糖
明胶
明胶空心胶囊
依地酸二钠
依地酸钙钠
L-乳酸
乳糖
单双辛酸癸酸甘油酯
单双硬脂酸甘油酯
单亚油酸甘油酯
单油酸甘油酯
单硬脂酸乙二醇酯
单糖浆
油酰聚氧乙烯甘油酯
油酸
油酸乙酯
油酸山梨坦
油酸钠
泊洛沙姆188
泊洛沙姆407
注射用水
组氨酸
玻璃酸钠
枸橼酸
枸橼酸三乙酯
枸橼酸三正丁酯
枸橼酸钠
轻质氧化镁
轻质液状石蜡
轻质碳酸镁
氢化大豆油
氢化植物油
氢化棕榈油
氢化蓖麻油
氢氧化钠
氢氧化钾
氢氧化铝
氢氧化镁
香草醛
重质碳酸镁
胆固醇
亮氨酸
活性炭(供注射用)
浓氨溶液
结冷胶
盐酸
盐酸组氨酸
盐酸精氨酸
桉油精
氧化钙
氧化锌
氧化镁
氨丁三醇
倍他环糊精
胶态二氧化硅
胶囊用明胶
粉状纤维素
烟酰胺
烟酸
DL-酒石酸
L(+)-酒石酸
酒石酸钠
海藻酸
海藻酸钠
海藻糖
预胶化羟丙基淀粉
预胶化淀粉
预胶化磷酸羟丙基二淀粉酯
培化磷脂酰乙醇胺
黄凡士林
黄原胶
黄氧化铁
硅酸钙
硅酸镁铝
硅藻土
甜菊糖苷
脱氢醋酸
脱氧胆酸钠
羟乙纤维素
羟丙甲纤维素
羟丙甲纤维素空心胶囊
羟丙纤维素
羟丙基倍他环糊精
羟丙基淀粉
羟丙基淀粉空心胶囊
羟苯乙酯
羟苯乙酯钠
羟苯丁酯
羟苯丙酯
羟苯丙酯钠
羟苯甲酯
羟苯甲酯钠
羟苯苄酯
混合脂肪酸甘油酯(硬脂)
液状石蜡
淀粉水解寡糖
蛋黄卵磷脂
蛋黄卵磷脂(供注射用)
维生素E琥珀酸聚乙二醇酯
琥珀酸
琼脂
葡甲胺
葡萄糖二酸钙
葵花籽油
椰子油
棕氧化铁
棕榈山梨坦
棕榈油
棕榈酸
棕榈酸异丙酯
硬脂山梨坦
硬脂富马酸钠
硬脂酸
硬脂酸钙
硬脂酸锌
硬脂酸镁
硝酸钾
硫酸
硫酸鱼精蛋白
硫酸钙
硫酸钠
硫酸钠十水合物
硫酸铝
硫酸铵
硫酸羟喹啉
紫氧化铁
黑氧化铁
氮
氯化钙
氯化钠(供注射用)
氯化钾
氯化锌
氯化镁
氯甲酚
稀盐酸
稀醋酸
稀磷酸
焦亚硫酸钠
焦糖
普鲁兰多糖空心胶囊
滑石粉
富马酸
蓖麻油
酪氨酸
硼砂
硼酸
微晶纤维素
微晶纤维素丸芯
微晶纤维素胶态二氧化硅共处理物
微晶纤维素羧甲纤维素钠共处理物
微晶蜡
腺嘌呤
羧甲纤维素钙
羧甲纤维素钠
羧甲淀粉钠
聚乙二醇300(供注射用)
聚乙二醇400
聚乙二醇400(供注射用)
聚乙二醇600
聚乙二醇1000
聚乙二醇1500
聚乙二醇4000
聚乙二醇6000
聚乙烯醇
聚山梨酯20
聚山梨酯40
聚山梨酯60
聚山梨酯80
聚山梨酯80(Ⅱ)
聚丙烯酸树脂Ⅱ
聚丙烯酸树脂Ⅲ
聚丙烯酸树脂Ⅳ
聚卡波菲
聚甲丙烯酸铵酯Ⅰ
聚甲丙烯酸铵酯Ⅱ
聚氧乙烯
聚氧乙烯油酸酯
聚氧乙烯(40)氢化蓖麻油
聚氧乙烯(60)氢化蓖麻油
聚氧乙烯(15)羟基硬脂酸酯
聚氧乙烯(40)硬脂酸酯
聚氧乙烯(50)硬脂酸酯
聚氧乙烯(35)蓖麻油
聚维酮K25
聚维酮K30
聚维酮K90
聚葡萄糖
蔗糖
蔗糖八醋酸酯
蔗糖丸芯
蔗糖硬脂酸酯
碱石灰
碳酸丙烯酯
碳酸钙
碳酸氢钠
碳酸氢钾
碳酸镁
精氨酸
橄榄油
豌豆淀粉
豌豆淀粉
醋酸
醋酸纤维素
醋酸钠
醋酸琥珀酸羟丙甲纤维素酯
糊精
缬氨酸
薄荷脑
磺丁基倍他环糊精钠
磷酸
磷酸二氢钠一水合物
磷酸二氢钠二水合物
磷酸二氢钾
磷酸三丁酯
磷酸钙
磷酸钠十二水合物
磷酸氢二钠十二水合物
磷酸氢二钾
磷酸氢二钾三水合物
磷酸氢二铵
磷酸氢钙二水合物
磷酸淀粉钠
麝香草酚
0541 电泳法
0541 电泳法
电泳是指溶解或悬浮于电解液中的带电荷的蛋白质、胶体、大分子或其他粒子,在电流作用下向其自身所带电荷相反的电极方向迁移。电泳法是指利用溶液中带有不同量电荷的阳离子或阴离子,在外加电场中使供试品组分以不同的迁移速度向对应的电极移动,实现分离并通过适宜的检测方法记录或计算,达到测定目的的分析方法。电泳法一般可分为两大类:一类为自由溶液电泳或移动界面电泳,另一类为区带电泳。
移动界面电泳是指不含支持物的电泳,溶质在自由溶液中泳动,故也称自由溶液电泳,适用于高分子的检测。区带电泳是指含有支持介质的电泳,带电荷的供试品(如蛋白质、核苷酸等大分子或其他粒子)在惰性支持介质(如纸、醋酸纤维素、琼脂糖凝胶、聚丙烯酰胺凝胶等)中,在电场的作用下,向其极性相反的电极方向按各自的速度进行泳动,使组分分离成狭窄的区带。区带电泳法可选用不同的支持介质,并用适宜的检测方法记录供试品组分电泳区带图谱,以计算其含量(%)。除另有规定外,各不同支持介质的区带电泳法,照下述方法操作。采用全自动电泳仪操作时,参考仪器使用说明书进行;采用预制胶的电泳时,参考各电泳仪标准操作规程进行;结果判断采用自动扫描仪或凝胶成像仪时,参考仪器使用说明书进行。
第一法 纸电泳法
纸电泳法以色谱滤纸作为支持介质。介质孔径大,没有分子筛效应,主要凭借被分离物中各组分所带电荷量的差异进行分离,适用于检测核苷酸等性质相似的物质。
1.仪器装置
包括电泳室及直流电源两部分。
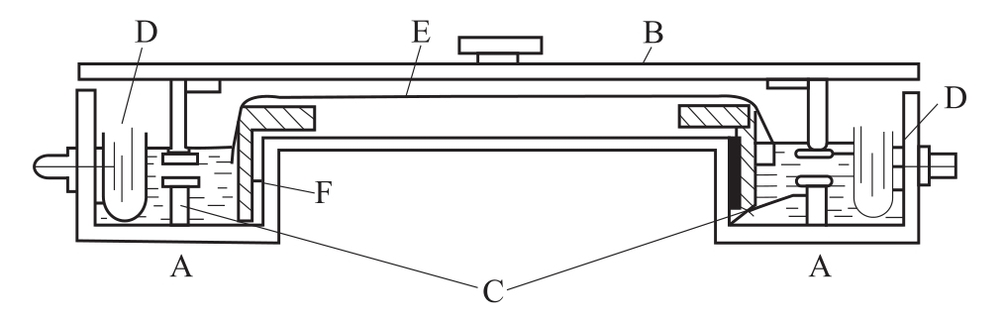
常用的水平式电泳室装置如图1所示,包括两个电泳槽A和一个可以密封的玻璃(或相应材料)盖B;两侧的电泳槽均用有机玻璃(或相应材料)板C分成两部分;外格装有铂电极(直径0.5~0.8cm)D;里格为可放滤纸E的有机玻璃电泳槽架F,此架可从槽中取出;两侧电泳槽A内的铂电极D经隔离导线穿过槽壁与电泳仪外接电源相连。
图1 水平式电泳室装置
电源为具有稳压器的直流电源,常压电泳一般在100~500V,高压电泳一般在500~10 000V。
2.测定法
(1)电泳缓冲液 枸橼酸盐缓冲液(pH 3.0):取枸橼酸(C
6
H
8
O
7
·H
2
O)39.04g与枸橼酸钠(C
6
H
5
Na
3
O
7
·2H
2
O)4.12g,加水4000ml,使溶解。
(2)滤纸 取色谱滤纸置1mol/L甲酸溶液中浸泡不少于12小时,取出,用水漂洗至洗液的pH值不低于4,置60℃烘箱烘干,备用。可裁成长27cm、宽18cm的滤纸,或根据电泳室的大小裁剪,并在距底边5~8cm处划一起始线,每隔2.5~3cm做一点样记号。
(3)点样 有湿点法和干点法。
湿点法是将裁好的滤纸全部浸入枸橼酸盐缓冲液(pH 3.0)中,湿润后,取出,用滤纸吸干多余的缓冲液,置电泳槽架上,使起始线靠近负极端。将滤纸两端浸入缓冲液中,然后用微量注射器精密点加供试品溶液,每点10μl,共3点,并留2个空白位置。
干点法是将供试品溶液点于滤纸上,吹干,再点,反复数次,直至点完规定量的供试品溶液。然后,将电泳缓冲液用喷雾器喷湿滤纸,点样处最后喷湿。本法适用于浓度低的供试品溶液。
(4)电泳 于电泳槽中加入适量电泳缓冲液,浸没铂电极,接通电泳仪稳压电源,电压梯度调整为18~20V/cm,电泳约1小时45分钟,取出,立即吹干,置紫外光灯(254nm)下检视,用铅笔划出紫色斑点的位置。
(5)含量测定 剪下供试品斑点以及与斑点位置面积相近的空白滤纸,剪成细条,分别置试管中。各精密加入0.01mol/L盐酸溶液5ml,摇匀,放置1小时,用3号垂熔玻璃漏斗滤过,也可用自然沉降或离心法倾取上清液。按各品种项下的规定测定滤液或上清液的吸光度,并计算含量。
第二法 醋酸纤维素薄膜电泳法
醋酸纤维素薄膜电泳法以醋酸纤维素薄膜作为支持介质。介质孔径大,没有分子筛效应,主要凭借被分离物中各组分所带电荷量的差异进行分离,适用于血清蛋白、免疫球蛋白、脂蛋白、糖蛋白、类固醇激素及同工酶等的检测。
1.仪器装置
电泳室及直流电源同纸电泳法。
2.试剂
(1)巴比妥缓冲液(pH 8.6) 取巴比妥2.76g、巴比妥钠15.45g,加水溶解使成1000ml。
(2)染色液 常用的有以下几种,可根据需要,按各品种项下要求使用。
①氨基黑染色液 取0.5g的氨基黑10B,溶于甲醇50ml、冰醋酸10ml及水40ml的混合液中。
②丽春红染色液 取丽春红9.04g、三氯醋酸6g,用水溶解并稀释至100ml。
③含有醋酸的丽春红染色液 取丽春红0.1g,醋酸5ml,用水制成100ml的溶液。4℃保存。
④含有三氯醋酸和5-磺基水杨酸的丽春红染色液 取丽春红2g,三氯醋酸30g, 5-磺基水杨酸30g,用水溶解并稀释至100ml。
(3)脱色液 取乙醇45ml、冰醋酸5ml及水50ml,混匀。
(4)透明液 取冰醋酸25ml,加无水乙醇75ml,混匀。
3.测定法
(1)醋酸纤维素薄膜 取醋酸纤维素薄膜,裁成2cm×8cm的膜条,将无光泽面向下,浸入巴比妥缓冲液(pH 8.6)中,待完全浸透,取出夹于滤纸中,轻轻吸去多余的缓冲液后,将膜条无光泽面向上,置电泳槽架上,经滤纸桥浸入巴比妥缓冲液(pH 8.6)中。
(2)点样与电泳 于膜条上距负极端2cm处,条状滴加蛋白质含量约5%的供试品溶液2~3μl,一般应在10~12V/cm稳压或0.4~0.6mA/cm[总电流量=电流量(mA/cm)×每条膜的宽度(cm)×膜条数]稳流条件下电泳至区带距离4~5cm为宜(执行《中国药典》三部的生物制品一般采用稳流条件)。
人血白蛋白与免疫球蛋白类样品,在测定时取新鲜人血清作对照,电泳时间以白蛋白与免疫球蛋白之间的电泳展开距离约2cm为宜。
(3)染色 电泳完毕,将膜条取下浸于氨基黑或丽春红染色液中,2~3分钟后,用脱色液浸洗数次,直至脱去底色为止。
(4)透明 将洗净并完全干燥后的膜条浸于透明液中,一般浸泡10~15分钟。待全部浸透后,取出平铺于洁净的玻璃板上,干后即成透明薄膜,可用于相对含量、纯度测定和作标本长期保存。
(5)含量测定 未经透明处理的醋酸纤维素薄膜电泳图可按各品种项下规定的方法测定,一般采用洗脱法或扫描法,测定各蛋白质组分的相对含量(%)。
洗脱法 将洗净的膜条用滤纸吸干,剪下供试品溶液各电泳图谱的电泳区带,分别浸于1.6%的氢氧化钠溶液中,振摇数次,至洗脱完全。照紫外-可见分光光度法(
通则0401
),在各品种项下规定的检测波长处测定洗脱液的吸光度。同时剪取与供试品膜条相应的无蛋白质部位,同法操作作为空白对照。先计算吸光度总和,再计算各蛋白质组分所占比率(%)。
扫描法 将干燥的醋酸纤维素薄膜用薄层色谱扫描仪采用反射(未透明薄膜)或透射(已透明薄膜)方式在记录器上自动绘出各蛋白质组分曲线图。横坐标为膜条的长度,纵坐标为吸光度,计算各蛋白质组分的含量(%)。亦可用计算机处理积分计算。
人血白蛋白与免疫球蛋白类样品,以人血清作为对照,按峰面积计算各蛋白质组分的含量(%)。
第三法 琼脂糖凝胶电泳法
琼脂糖凝胶电泳法以琼脂糖作为支持介质。琼脂糖是由琼脂分离制备的链状多糖。其结构单元是D-半乳糖和3,6-脱水-L-半乳糖。许多琼脂糖链互相盘绕形成绳状琼脂糖束,构成大网孔型的凝胶。这种网络结构具有分子筛作用,使带电颗粒的分离不仅依赖净电荷的性质和数量,还可凭借分子大小进一步分离,从而提高了分辨能力。本法适用于免疫复合物、核酸与蛋白等的分离、鉴定与纯化。
DNA分子在琼脂糖凝胶中泳动时有电荷效应和分子筛效应。DNA分子在高于等电点的pH溶液中带负电荷,在电场中向正极移动。由于糖-磷酸骨架在结构上的重复性质,相同数量的双链DNA几乎具有等量的净电荷,因此,它们能以同样的速率向正极方向移动。在一定浓度的琼脂糖凝胶介质中,DNA分子的电泳迁移率与其分子量的常用对数成反比。分子构型也对迁移率有影响,如共价闭环DNA>直线DNA>开环双链DNA。适用于检测DNA,PCR反应中的电泳检测,方法见各品种项下。
方法1
1.仪器装置
电泳室及直流电源同第一法纸电泳法。
2.试剂
(1)醋酸-锂盐缓冲液(pH 3.0) 取冰醋酸50ml,加水800ml混合后,加氢氧化锂固体适量使溶解,调节pH值至3.0,再加水至1000ml。
(2)甲苯胺蓝溶液 取甲苯胺蓝0.1g,加水100ml使溶解。
3.测定法
(1)制胶 取琼脂糖约0.2g,加水10ml,置水浴中加热使溶胀完全。加温热的醋酸-锂盐缓冲液(pH 3.0)10ml,混匀,趁热将胶液涂布于大小适宜(2.5cm×7.5cm或4cm×9cm)的水平玻璃板上,涂层厚度约3mm,静置,待凝胶结成无气泡的均匀薄层,即得。
(2)对照品溶液及供试品溶液的制备 照各品种项下规定配制。
(3)点样与电泳 在电泳槽内加入醋酸-锂盐缓冲液(pH 3.0),将凝胶板置于电泳槽架上,经滤纸桥与缓冲液接触。于凝胶板负极端分别点样1μl,立即接通电源,在电压梯度约30V/cm、电流强度1~2mA/cm的条件下,电泳约20分钟,关闭电源。
(4)染色与脱色 取下凝胶板,用甲苯胺蓝溶液染色,用水洗去多余的染色液至背景无色为止。
方法2
1.仪器装置
电泳室及直流电源同第一法纸电泳法。
2.试剂
(1)巴比妥缓冲液(pH 8.6) 取巴比妥4.14g、巴比妥钠23.18g,加水适量,加热使之溶解,放冷至室温,再加叠氮钠0.15g,溶解后,加水稀释至1500ml。
(2)1.5%琼脂糖溶液 称取琼脂糖1.5g,加水50ml和巴比妥缓冲液(pH 8.6)50ml,加热使完全溶胀。
(3)0.5%氨基黑溶液 称取氨基黑10B 0.5g,溶于甲醇50ml、冰醋酸10ml及水40ml的混合液中。
(4)脱色液 量取乙醇45ml、冰醋酸5ml及水50ml,混匀。
(5)溴酚蓝指示液 称取溴酚蓝50mg,加水使之溶解,并稀释至100ml。
3.测定法
(1)制胶 取上述1.5%琼脂糖溶液,趁热将胶液涂布于大小适宜的水平玻璃板上,涂层厚度约3mm,静置,待凝胶凝固成无气泡的均匀薄层,即得。
(2)对照品和供试品溶液
对照品 正常人血清或其他适宜的对照品。
供试品溶液的制备 用生理氯化钠溶液将供试品稀释成蛋白质浓度为1%~2%的溶液。
(3)点样与电泳 在电泳槽内加入巴比妥缓冲液(pH 8.6);于琼脂糖凝胶板负极端的1/3处打孔,孔径2~3mm,置于电泳槽架上,经3层滤纸搭桥与巴比妥缓冲液(pH 8.6)接触。测定孔加适量供试品溶液和1滴溴酚蓝指示液,对照孔加适量对照品及1滴溴酚蓝指示液。100V恒压条件下电泳2小时(指示剂迁移到前沿),关闭电源。
(4)染色与脱色 取下凝胶板,用0.5%氨基黑溶液染色,再用脱色液脱色至背景无色。
第四法 聚丙烯酰胺凝胶电泳法
聚丙烯酰胺凝胶电泳法以聚丙烯酰胺凝胶作为支持介质。聚丙烯酰胺凝胶是由丙烯酰胺单体和少量的交联剂甲叉双丙烯酰胺,在催化剂作用下聚合交联而成的三维网状结构的凝胶。单体的浓度或单体与交联剂比例的不同,其凝胶孔径就不同。使用聚丙烯酰胺凝胶作为支持介质进行电泳,生物大分子保持天然状态,其迁移速率不仅取决于电荷密度,还取决于分子大小和形状,可以用来研究生物大分子的特性,如电荷、分子量、等电点等。根据仪器装置的不同分为水平平板电泳、垂直平板电泳和盘状电泳。根据制胶方式的不同又可分为连续电泳和不连续电泳。
1.仪器装置
通常由稳流电泳仪和圆盘电泳槽或平板电泳槽组成。其电泳室有上、下两槽,每个槽中都有固定的铂电极,铂电极经隔离电线接于电泳仪稳流档上。使用垂直平板电泳槽的测定法参见第五法SDS-聚丙烯酰胺凝胶电泳法,使用圆盘电泳槽方法如下。
2.试剂
(1)溶液A 取三羟甲基氨基甲烷36.6g、四甲基乙二胺0.23ml,加1mol/L盐酸溶液48ml,再加水溶解并稀释至100ml,置棕色瓶内,在冰箱中保存。
(2)溶液B 取丙烯酰胺30.0g、次甲基双丙烯酰胺0.74g,加水溶解并稀释至100ml,滤过,置棕色瓶内,在冰箱中保存。
(3)电极缓冲液(pH 8.3) 取三羟甲基氨基甲烷6g、甘氨酸28.8g,加水溶解并稀释至1000ml,置冰箱中保存,用前稀释10倍。
(4)溴酚蓝指示液 取溴酚蓝0.1g,加0.05mol/L氢氧化钠溶液3.0ml与90%乙醇5ml,微热使溶解,加20%乙醇制成250ml。
(5)染色液 取0.25%(g/ml)考马斯亮蓝G250溶液2.5ml,加12.5%(g/ml)三氯醋酸溶液至10ml。
(6)稀染色液 取上述染色液2ml,加12.5%(g/ml)三氯醋酸溶液至10ml。
(7)脱色液 7%醋酸溶液。
3.测定法
(1)制胶 取溶液A 2ml,溶液B 5.4ml,加脲2.9g使溶解。再加水4ml,混匀,抽气赶去溶液中气泡,加0.56%过硫酸铵溶液2ml,混匀制成胶液。立即用装有长针头的注射器或细滴管将胶液沿管壁加至底端有橡皮塞的小玻璃管(10cm×0.5cm)中,使胶层高度达6~7cm,然后徐徐滴加水少量,使覆盖胶面。管底气泡必须赶走,静置约30分钟,待出现明显界面时即聚合完毕,吸去水层。
(2)对照品/分子量标准品溶液及供试品溶液的制备 照各品种项下的规定。
(3)电泳 将已制好的凝胶玻璃管装入圆盘电泳槽内,每管加供试品或对照品/标准品溶液50~100μl。为防止扩散可加甘油或40%蔗糖溶液1~2滴及0.04%溴酚蓝指示液1滴,也可直接在上槽缓冲液中加0.04%溴酚蓝指示液数滴,玻璃管的上部用电极缓冲液充满,上端接负极,下端接正极。调节起始电流使每管为1mA,数分钟后,加大电流使每管为2~3mA。当溴酚蓝指示液移至距玻璃管底部1cm处,关闭电源。
(4)染色和脱色 电泳完毕,用装有长针头并吸满水的注射器,自胶管底部沿胶管壁将水压入,胶条即从管内滑出。将胶条浸入稀染色液10~12小时或用染色液浸泡10~30分钟,用水漂洗干净,再用脱色液脱色至无蛋白区带凝胶的底色透明为止。
4.结果判断
将胶条置灯下观察,根据供试品与对照品/标准品的色带位置和色泽深浅程度进行判断。
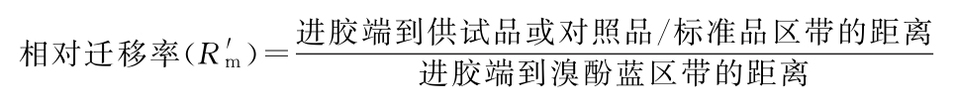
(1)相对迁移率 供试品和对照品/标准品的电泳区带有时可用相对迁移率(
)进行比较。其计算式如下:
(2)扫描 将清晰的胶条置双波长薄层扫描仪或凝胶电泳扫描仪中扫描并积分,由各组分的峰面积计算含量(%)。
第五法 SDS-聚丙烯酰胺凝胶电泳法(SDS-PAGE法)
SDS-PAGE法是一种变性的聚丙烯酰胺凝胶电泳方法。本法分离蛋白质的原理是根据大多数蛋白质都能与阴离子表面活性剂十二烷基硫酸钠(SDS)按重量比结合成复合物,使蛋白质分子所带的负电荷远远超过天然蛋白质分子的净电荷,消除了不同蛋白质分子的电荷效应,使蛋白质按分子大小分离。
本法用于蛋白质的定性鉴别、纯度和杂质控制以及定量测定。
1 仪器装置
恒压或恒流电源、垂直板电泳槽和制胶模具。
2 试剂
(1)水。
(2)分离胶缓冲液(4×,A液) 取三羟甲基氨基甲烷18.1 5g,加适量水溶解,用盐酸调节pH值至8.8,加水稀释至100ml,得1.5 mol/L三羟甲基氨基甲烷缓冲液。
(3)30%丙烯酰胺溶液(B液) 取丙烯酰胺58.0g与
N
,
N'
-亚甲基双丙烯酰胺2.0g,加温水使溶解并稀释至200ml,滤纸过滤(避光保存)。
(4)10%SDS溶液(C液) 取十二烷基硫酸钠10g,加水使溶解并稀释至100ml,摇匀。
(5)四甲基乙二胺溶液(TEMED,D液) 商品化试剂。
(6)10%过硫酸铵溶液(E液) 临用新制。取过硫酸铵10g,加水溶解并稀释至100ml。分装于-20℃可贮存2周。
(7)浓缩胶缓冲液(4×,F液) 取三羟甲基氨基甲烷6.05g,加水适量使溶解,用盐酸调节pH值至6.8,加水稀释至100ml,摇匀,得0.5 mol/L三羟甲基氨基甲烷缓冲液。
(8)电极缓冲液(10×) 取三羟甲基氨基甲烷30g、甘氨酸144g与十二烷基硫酸钠10g,加水溶解并稀释至约800ml,用盐酸调节pH值至8.1~8.8,加水稀释至1000ml,摇匀。
(9)非还原型供试品缓冲液(4×) 取三羟甲基氨基甲烷3.03g、溴酚蓝80mg与十二烷基硫酸钠8.0g,取甘油40ml,加水溶解并稀释至80ml,用盐酸调节pH值至6.8,加水稀释至100ml,摇匀。
(10)还原型供试品缓冲液(4×) 取三羟甲基氨基甲烷3.03g、溴酚蓝80mg与十二烷基硫酸钠8.0g,取甘油40ml,加水溶解并稀释至约80ml,加
β
-巯基乙醇20ml,用盐酸调节pH值至6.8,加水稀释至100ml(或取三羟甲基氨基甲烷3.03g、溴酚蓝80mg与十二烷基硫酸钠8.0g,取甘油40ml,加水溶解并稀释至80ml,用盐酸调节pH值至6.8,加水稀释至100ml。在使用前,加二硫苏糖醇至100mmol/L)。
(11)考马斯亮蓝染色用溶液
固定液 取三氯醋酸5g,加水200ml使溶解,加甲醇200ml,再加水至500ml,摇匀。
染色液 取考马斯亮蓝R250 1g,加甲醇(或乙醇)200ml使溶解,加冰醋酸50ml与水250ml,摇匀。
脱色液 取甲醇(或乙醇)200ml、冰醋酸100ml与水700ml,摇匀。
保存液 取冰醋酸75ml,加水至1000ml,摇匀。
(12)银染用溶液
1)银染A法
固定液 取无水乙醇500ml、冰醋酸100ml与水400ml,摇匀。
脱色液 取无水乙醇300ml,加水700ml,摇匀。
增敏液 取无水硫代硫酸钠0.1g,加水使溶解并稀释至250ml。
银染液 取硝酸银0.5g,加水溶解,加甲醛250μl,用水稀释至250ml。
显色液 临用新制。取无水碳酸钠7.0g,加适量水溶解,加增敏液2ml与甲醛250μl,用水稀释至250ml。
终止液 取冰醋酸25ml与水475ml,摇匀。
2)银染B法
固定液 取甲醇250ml与37%甲醛溶液0.27ml,用水稀释至500ml。
硝酸银溶液 临用新制。取硝酸银0.8g,加水至4.0ml,将此溶液滴加到0.1mol/L氢氧化钠溶液20ml与25%氨溶液1.5ml的混合液中,摇匀,用水稀释至100ml,摇匀。避光保存。
显色液 取2%枸橼酸溶液2.5ml与37%甲醛溶液0.27ml,用水稀释至500ml,摇匀。
终止液 取冰醋酸10ml,用水稀释至1000ml,摇匀。
(13)分子量标准品 所选用的标准品的分子量范围须将待测样品的分子量包括在其中。
3 测定法
3.1 凝胶制备
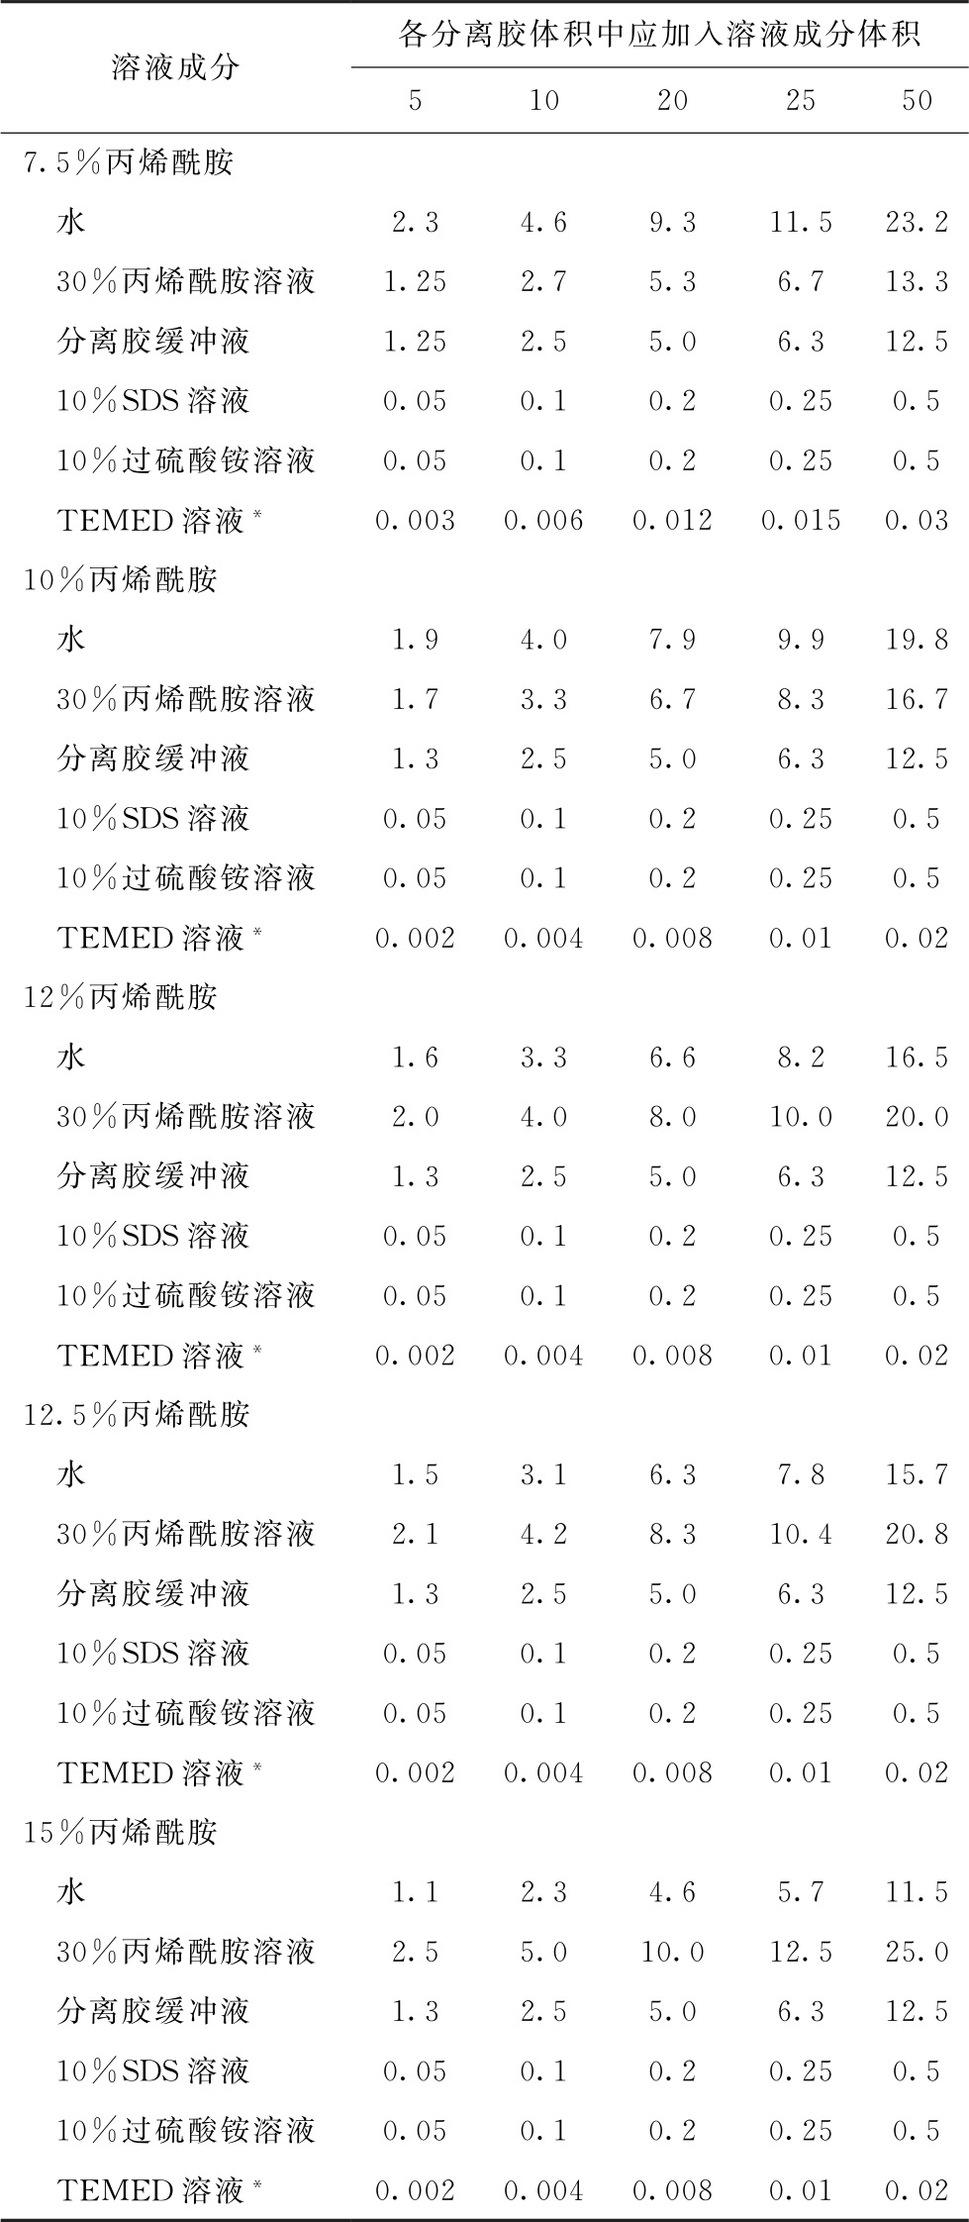
(1)分离胶制备 根据不同分子量的需要,按表1制成分离胶溶液,灌入模具内至一定高度,加水封顶,放置至聚合(室温不同,聚合时间不同)。
表1 分离胶溶液制备
单位:ml
注:根据不同品种需求,如需配制不同比例或不同体积的分离胶,可参考此表进行适当调整。
*
根据商品化试剂浓度、操作便利性需求,可调整浓度及加入体积。
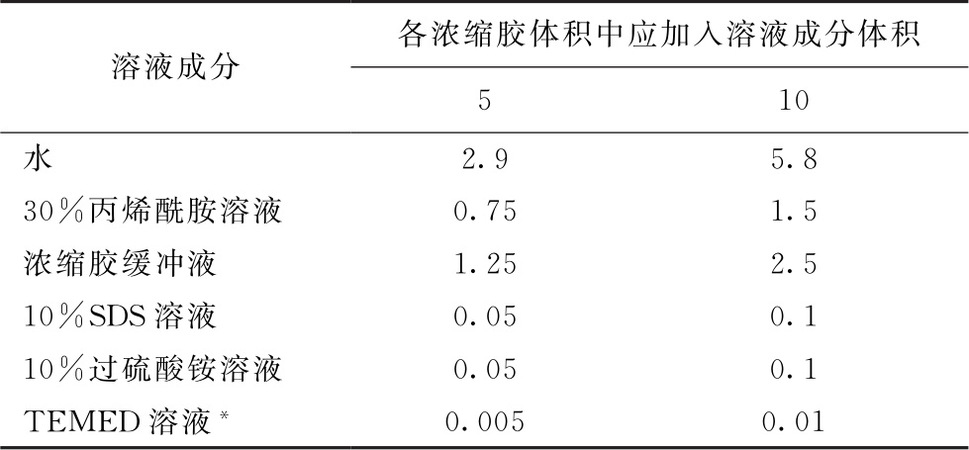
(2)浓缩胶制备 待分离胶溶液聚合后,用滤纸吸去上面的水层,再灌入按表2配制的浓缩胶溶液,插入样品梳,注意避免气泡出现。
表2 浓缩胶溶液制备
单位:ml
注:
*
根据商品化试剂浓度、操作便利性需求,可调整浓度及加入体积。
3.2 供试品溶液制备 除各论另有规定外,供试品溶液制备如下。
(1)非还原供试品溶液制备 按各论要求制备供试品溶液,将供试品溶液与非还原型供试品缓冲液按3∶1体积比混匀,置水浴或100℃块状加热器中加热5分钟,放冷至室温。
(2)还原供试品溶液制备 按各论要求制备供试品溶液,将供试品溶液与还原型供试品缓冲液按3∶1体积比混匀,置水浴或100℃块状加热器中加热5分钟,放冷至室温。
3.3 对照品/标准品溶液制备 取对照品/标准品,照“3.2 供试品溶液制备”项下同法操作。
3.4 电泳 除各论中另有规定外,按照如下步骤操作。
(1)上样 待浓缩胶溶液聚合后,小心拔出样品梳,将电极缓冲液注满电泳槽。进行纯度和杂质检查时,在加样孔中加入供试品溶液与对照品/标准品溶液,样品上样量不低于1μg(银染法)或10μg(考马斯亮蓝染色法)。进行鉴别和分子量测定试验时,可根据产品特性酌情降低上样量。
(2)电泳
恒压电泳 初始电压为80V,进入分离胶时调至150~200V,当溴酚蓝迁移胶底处,停止电泳。
恒流电泳 以恒流10mA条件下开始电泳,至供试品溶液进入分离胶后将电流调至20mA,直至电泳结束。
3.5 固定与染色
(1)考马斯亮蓝染色法 取出电泳凝胶,置固定液中60分钟,取出胶片,置适量考马斯亮蓝染色液中1~2小时,弃去染色液,置适量脱色液中,根据需要可多次更换脱色液,脱色至凝胶背景透明,保存在保存液中。
(2)银染法 除另有规定外,银染法一般不用于定量试验。
银染A法 将电泳后的分离胶置水中漂洗数秒,弃去水,置固定液中30分钟以上。取出,用脱色液漂洗2次,每次约15分钟;弃去脱色液,置水中约20分钟;取出凝胶,置增敏液中约3分钟;用水浸洗3次,每次约20秒;将浸洗后的凝胶置银染液中约20分钟;取出凝胶,用水浸洗3次,每次约20秒;弃去水,将凝胶置显色液中显色至蛋白质条带清晰;迅速弃去显色液并置水中漂洗5~10秒;迅速弃去水,置终止液中10分钟;取出凝胶,保存于水中。
银染B法 胶片浸在固定液中至少2小时,弃去固定液,用水浸洗至少1小时;胶片置1%戊二醛溶液中15分钟,用水洗2次,每次15分钟;胶片置硝酸银溶液中于暗处浸泡15分钟,用水洗3次,每次15分钟;胶片置显色液中至蛋白质条带清晰,置终止液中。
4 结果判定
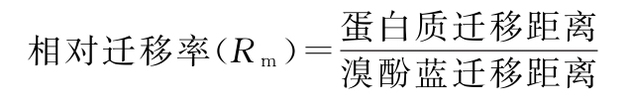
凝胶显色处理完毕后,对其进行拍照或扫描,通常用商品化的带有数据分析软件的凝胶扫描系统进行拍照和分析,得到相对迁移率值或以其他形式如分子量等体现的相对迁移率。每条谱带距分离胶顶部的距离为迁移距离,将每条蛋白质谱带的迁移距离除以染料前沿的迁移距离,即为蛋白质的相对迁移率,计算公式如下:
然后根据需要进行以下结果分析。如有必要,可采用适宜方法,将凝胶进行干胶处理后保存。
4.1 鉴别试验
供试品主成分的相对迁移率应与对照品的相对迁移率一致,相对迁移率的相对偏差不得过5%。
4.2 分子量测定
采用本通则进行蛋白质分子量测定,通常适用于能够在SDS-PAGE体系内具有良好谱带行为的球形蛋白质。对于难以形成均一带型或系统适用性不能符合本通则要求的复杂蛋白质如复杂糖蛋白、PEG修饰蛋白等,如需在各论中进行分子量测定,建议采取其他更准确的测定方法。
4.2.1 系统适用性要求 除另有规定外,应符合以下要求。
(1)用于绘制标准曲线的分子量标准品,其电泳图谱应包括不少于5个条带,并应符合说明书提供的谱带图示,在泳道中从上至下的分布范围与其标准蛋白分子量相一致。待测样品的分子量应包含在分子量标准梯度范围内。
(2)以分子量标准品中各蛋白质分子量的对数为纵坐标,以其相对迁移率为横坐标,计算线性回归方程,所得标准曲线决定系数(
R
2
)应不小于0.95。
4.2.2 分子量测定:将供试品蛋白质相对迁移率代入线性回归方程计算,求得供试品分子量。
4.3 纯度和杂质分析
除另有规定外,应符合以下要求。
4.3.1 系统适用性要求
(1)每次试验应随行适宜的分子量标准品,其分离情况应符合4.2.1的要求。
(2)灵敏度 应配制灵敏度溶液随行分析以避免过度脱色等影响,在本方法推荐的进样量条件下,应保证相当于供试品溶液浓度1%含量的条带能显色。
(3)在各论中规定杂质限度法检查的情况下,应通过稀释供试品溶液,制备与该杂质浓度相对应的对照溶液。例如,当限度为5%时,对照溶液应为供试品溶液的1∶20稀释度。
(4)线性 按照特定品种分析范围要求,将供试品溶液稀释成从标准规定限度至100%供试品溶液浓度的3~5个浓度梯度,以各条带扫描光密度值为纵坐标,以其浓度为横坐标,计算线性回归方程,决定系数(
R
2
)不得小于0.95。
4.3.2 纯度和杂质分析
(1)杂质限度分析 供试液电泳图中除主谱带外的任何谱带显色强度均不得超过对照溶液的主谱带。
(2)纯度分析 经凝胶成像仪扫描,按面积归一化法计算结果。
注意事项
(1)供试品适用范围 SDS-PAGE分析通常需要根据具体情况优化和证明对特定目标蛋白质和/或目标杂质以及样品基质的适用性。在开发和优化方法时以及随后的结果判定中,应考虑蛋白质的特性如分子大小、氨基酸序列和共价修饰。
1)本法适用于对分子量范围为14 000~100 000Da的单体蛋白质的分析。对于超出该分子量范围的蛋白质,可在本方法应用范围内,通过采用相关技术手段(如梯度凝胶、特定缓冲系统)实现分析目的。如采用三(羟甲基)甲基甘氨酸(Tricine)-SDS凝胶,以Tricine作为电泳运行缓冲液中的拖尾离子,用于分离10 000Da以下至15 000Da的小分子量蛋白质和多肽。
2)SDS-PAGE用于经修饰的蛋白质或多肽(如糖基化、聚乙二醇化等)分析时,由于SDS不以类似于多肽的方式与碳水化合物基团结合,导致染色强度可能存在差异。此外,所测得的表观分子量可能与其真实分子量存在差异。再者,此类修饰可能引入异质性,导致染色蛋白质条带拖尾或变形。
3)采用非还原条件SDS-PAGE,保留了蛋白质的寡聚形式,与还原条件下SDS与蛋白质结合方式不同,标准蛋白质和待测蛋白质的泳动速率可能不成比例,因而非还原电泳通常不用于分子量的测定,主要用于纯度和杂质的测定。
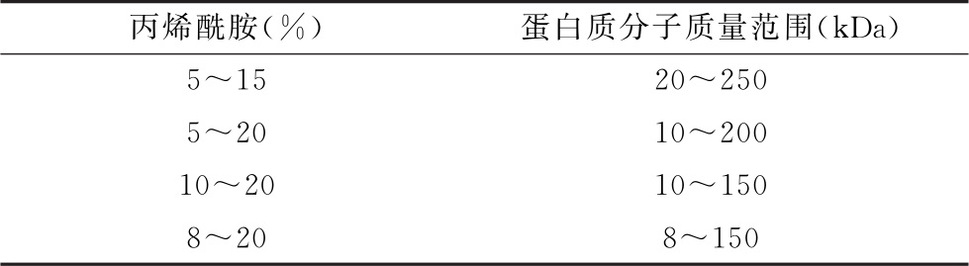
(2)梯度浓度凝胶电泳 对于某些特定品种的分析,为达到更好的分离效果或分离更宽分子量范围的蛋白质,需要采用梯度浓度的分离胶。表3给出了梯度凝胶参考应用范围。经充分验证,可采用自制梯度凝胶或商品化预制梯度凝胶产品。
表3 梯度凝胶参考应用范围
(3)染色方法的选择 本法常用染色方法为考马斯亮蓝染色法和银染法。采用考马斯染色法检测的蛋白质浓度通常约为1~10μg蛋白/谱带,银染色法通常可以检测到含10~100ng的谱带。考马斯染色法通常比银染色法具有更好的线性,但其响应值和范围取决于蛋白质特性和染色时间。依据具体品种特性,经充分验证后,也可采用其他染色法和商品化试剂盒,如荧光染料染色法等。
(4)系统适用性要求 在新方法开发和验证过程中,应根据产品特性和分析项目需求,进行系统适用性试验,各论中应设置合理的系统适用性要求。
(5)商品化预制凝胶和预配制试剂 可使用商品化市售产品,代替本方法中所述的凝胶和试剂,前提是市售凝胶和试剂能够提供相当的结果,并且符合各论中规定的系统适用性要求。
第六法 等电聚焦电泳法
等电聚焦(isoelectric focusing,IEF)电泳法是两性电解质在电泳场中形成一个pH梯度,由于蛋白质为两性化合物,其所带的电荷与介质的pH值有关,带电的蛋白质在电泳中向极性相反的方向迁移,当到达其等电点(此处的pH值使相应的蛋白质不再带电荷)时,电流达到最小,不再移动,从而达到检测蛋白质和多肽类供试品等电点的电泳方法。
本法用于蛋白质的定性鉴别、等电点测定、限度检查以及定量测定。
方法1:垂直板电泳法
除各论中另有规定外,按以下方法测定。
1 仪器装置
恒压或恒流电源、带有冷却装置的垂直板电泳槽和制胶模具。
2 试剂
(1)水。
(2)A液 取丙烯酰胺29.1g与亚甲基双丙烯酰胺0.9g,加水适量使溶解并稀释至100ml,双层滤纸滤过,避光保存。
(3)B液 10%过硫酸铵溶液,临用新制或分装于-20℃可贮存2周。
(4)供试品缓冲液(4×) 取甘油8ml与40%两性电解质(pH 3~10)溶液4ml,加水至20ml,加0.1%甲基红溶液20μl,摇匀。
(5)等电点标准品 商品化试剂,所选用的等电点标准品的等电点(pI)范围一般应涵盖供试品的等电点。
(6)固定液 取三氯醋酸34.5g与磺基水杨酸10.4g,加水溶解并稀释至300ml。
(7)脱色液(平衡液) 取95%乙醇500ml与冰醋酸160ml,加水稀释至2000ml,摇匀。
(8)染色液 取考马斯亮蓝G250(或R250)0.35g,加脱色液300ml,在60~70℃水浴中加热使溶解。
(9)保存液 取甘油30ml与脱色液300ml,摇匀。
(10)正极液(0.01mol/L磷酸溶液) 取磷酸1.0ml,加水至1800ml,摇匀。
(11)负极液(0.01mol/L氢氧化钠溶液) 取氢氧化钠0.40g,加水溶解并稀释至1000ml,摇匀。
3 测定法
(1)制胶 装好垂直平板电泳槽,压水,于玻璃板和玻璃纸之间加入60%甘油1ml。取水12ml、甘油2ml、A液4.0ml与两性电解质(pH 3~10)溶液(或其他两性电解质)1.0ml,摇匀,脱气,再加B液72μl与四甲基乙二胺3μl,混匀后注入槽内聚合,插入样品梳,注意避免气泡出现。
(2)供试品溶液 将供试品对水透析(或用其他方法)脱盐后,与供试品缓冲液按3∶1体积比混匀。供试品溶液最终浓度应不低于0.5mg/ml。或按照各品种项下的方法制备。
(3)对照品溶液 如需使用对照品溶液,取主成分对照品,照供试品溶液同法制备。
(4)电泳 待胶溶液聚合后小心拔出样品梳,将电极缓冲液注满电泳槽前后槽,样品孔每孔加供试品溶液20μl,接通冷却循环水,于10℃、250V(约10mA)条件下电泳30分钟。每孔分别加供试品溶液与标准品溶液各20μl,于10℃、500V(约10mA),上限电压2000V条件下,电泳约3.5小时。
(5)固定与染色 电泳结束后,即将凝胶置固定液中固定20分钟以上;取出,置平衡液中20~30分钟;再置染色液中40~60分钟,然后用脱色液浸洗至背景无色,取出置保存液中30分钟;亦可做成干胶保存。
4 结果判定
凝胶显色处理完毕后,对其进行拍照或扫描,通常采用商品化的带有数据分析软件的凝胶扫描系统。下述各项要求可基于数据分析软件给出结果进行判定。
4.1 鉴别
供试品主成分迁移距离应与对照品一致,迁移距离相对偏差应不得过5%;或供试品等电点谱带分布情况与对照品相似。
4.2 等电点测定
4.2.1 系统适用性要求 除另有规定外,应符合以下要求。
等电点标准品条带应符合说明书提供谱带图示,在泳道中的分布范围应与其标准品蛋白质等电点相一致。每条带距凝胶正极端的距离为迁移距离,以各标准品的等电点(pI)对其相应的迁移距离计算线性回归方程,决定系数(
R
2
)应不小于0.95。
4.2.2 等电点测定 将供试品的迁移距离代入线性回归方程,求出供试品的等电点。
4.3 纯度和有关物质检查
4.3.1 系统适用性试验要求 除另有规定外,应符合以下要求。
(1)每次试验应随行适宜的等电点蛋白质标准品,其分离情况应符合4.2.1的要求。
(2)进行纯度分析时应进行灵敏度考察。除另有规定外,在各论要求的进样量条件下,相当于供试品溶液浓度1%的灵敏度溶液条带应显色。
(3)除另有规定外,在进行有关物质限度检查的情况下,应通过稀释供试品溶液,制备与该有关物质限量浓度相对应的对照溶液。例如,当限度为5%时,对照溶液应为供试品溶液的5%。
4.3.2 结果分析
(1)有关物质限度检查 除主谱带外,供试品溶液电泳图中任何谱带显色强度均不得超过对照溶液的主谱带。
(2)纯度检查 经凝胶成像仪或其他相似仪器扫描,按面积归一化法计算结果。
方法2:水平板电泳法
除各论中另有规定外,按以下方法测定。
1 仪器装置
恒压或恒流电源、带有冷却装置的水平电泳槽和制胶模具。
2 试剂
(1)水。
(2)A液 取丙烯酰胺5.0g与亚甲基双丙烯酰胺0.15g,加水适量溶解并稀释至50ml,双层滤纸滤过,避光保存。
(3)B液 10%过硫酸铵溶液,临用新制或分装于-20℃可贮存2周。
(4)50%甘油 取甘油50g,加水至100ml,摇匀。
(5)等电点标准品 商品化试剂,所选用的等电点标准品的等电点(pI)范围一般应涵盖供试品的等电点。
(6)甲基红试液 取甲基红5mg,加0.05mol/L氢氧化钠10ml溶解,混匀。
(7)固定液 20%三氯醋酸溶液。
(8)染色贮备液 取考马斯亮蓝G250(或R250)1.0g,加水20ml与磷酸20g,加热搅拌使考马斯亮蓝G250(或R250)溶解,滤过,加31.25%硫酸铵溶液400ml,加水至1L,摇匀。用前应充分摇匀。
(9)工作染色液 临用新制。取60ml染色贮备液与甲醇(或乙醇)30ml,摇匀。
(10)正极液 取磷酸1.6ml,加水至50ml,摇匀,即得0.5mol/L磷酸溶液。
(11)负极液(1.0mol/L或0.2mol/L氢氧化钠溶液)取氢氧化钠2.0g,加水溶解并稀释至50ml,摇匀,即得1.0mol/L氢氧化钠溶液。取氢氧化钠0.40g,加水溶解并稀释至50ml,摇匀,即得0.2mol/L氢氧化钠溶液。
3 测定法
(1)制胶
5%凝胶:取A液2.5ml、pH 3~10的两性电解质(或各论项下规定的其他pH范围两性电解质)0.35ml、水1.25ml与50%甘油0.5ml,摇匀,抽气5~10分钟,加B液25μl与四甲基乙二胺6μl,摇匀后缓慢注入水平模具内,放置使聚合。如果不聚合,可增加四甲基乙二胺适量,使胶在30~60分钟内聚合。
7.5%凝胶:取A液7.5ml、pH 3~10的两性电解质(或各论项下规定的其他pH范围两性电解质)0.7ml、水0.8ml与50%甘油1.0ml,摇匀,抽气5~10分钟,加B液50μl与四甲基乙二胺12μl,摇匀后缓慢注入水平模具内,放置使聚合。如果不聚合,可增加四甲基乙二胺适量,使胶在30~60分钟内聚合。
注:根据制胶模具大小以及品种各论项下需求,可按比例调整各溶液体积。
(2)预电泳 将已聚合的聚丙烯酰胺凝胶放到冷却板上,其间涂以水、液状石蜡等适宜液体以避免气泡的产生。用正极液与负极液分别润湿正极与负极电极条,然后分别放于阳极与阴极上,将电极对准电极条中心,加盖,在恒压法下进行测定,在起始电压200V下预电泳至电流不再有显著变化。
(3)供试品溶液制备 按各论项下的样品前处理方法操作,使蛋白质或多肽浓度在0.5~5mg/ml。然后在每10~20μl供试品溶液中加入甲基红试液1μl,加入10%的两性电解质,摇匀。
注:如待测样品所含盐浓度较高,则应将其对水透析(或用其他方法)脱盐,必要时采用适当方法进行浓缩。
(4)对照品溶液制备 如需使用对照品溶液,取主成分对照品,照供试品溶液同法制备。
(5)电泳 将加样滤纸条以一定间隔置于凝胶上,加入供试品、对照品及等电点标准溶液10~20μl。选择恒压方式进行电泳,起始电压为200V。电泳0.5~1小时待甲基红迁出加样条后,调高电压至400V,电泳至电流不再变化,再适度调节至所需电压继续电泳,待电流不再变化时停止电泳。预制凝胶的预电泳及电泳,按照各等电聚焦电泳仪标准操作规程进行。
(6)固定与染色 电泳完毕后,取出胶片,置固定液中20分钟以上,取出胶片,置染色液中染色至待测条带清晰(通常需要30分钟~1小时),把胶片转入水中,漂洗后取出晾干,亦可做成干胶永久保存。
4 结果判定
同垂直板电泳法。
注意事项
采用本法时,需从以下几个方面考虑方法的适用性。
(1)等电聚焦分离特性 等电聚焦电泳中相邻两个条带间的分离效率通过确定最小pI差异(ΔpI)来评价:
式中
D
为蛋白质的扩散系数;
为pH梯度;
E
为电场的强度,V/cm;
为在接近p
I
的区域,溶质迁移率随pH变化而变化。
对于某个给定的蛋白质分子,
D
和
是常数,不会改变,因此可以降低pH梯度范围以及提高电场强度来改善分离效果。例如,如果某个蛋白pI值在pH 5左右,则使用pH 2.5~6.0的范围比使用pH 3~10的范围更能够提升其与等电点相近蛋白之间的分离效果。
在使用载体两性电解质制备的IEF凝胶上,蛋白质谱带之间分离度可满足一般需求。使用固定化pH梯度可进一步提高分离度。使用载体两性电解质制备的凝胶通常能够分离pI差异约0.02pH单位的蛋白质,而固定pH梯度可以分离pI差异约0.001pH单位的蛋白质。
(2)系统分离验证 建议在方法开发过程中进行此验证,无需列入常规检验的操作程序。本验证可包括以下要求。
1)该体系能够形成具有预期特征的稳定pH梯度,可采用已知等电点的预染pH标准蛋白进行评价。
2)将预染色蛋白(如血红蛋白)或其他指示剂在凝胶表面的不同位置点样,开始聚焦分析,当电泳达到稳态后,所有点样泳道应产生相似的谱带。例如,可尝试在凝胶中间和靠近两端选择3个位置点样观察。
3)将待测样品电泳图谱与其对照品图谱相比,应匹配。
4)满足各论中规定的任何其他验证标准。
(3)系统适用性要求 在新方法开发和验证过程中,应根据产品特性和分析项目需求,进行系统适用性试验,各论中应设置合理的系统适用性要求。
(4)商品化预制凝胶和预配制试剂 可使用商品化产品代替本通则中所述的凝胶和试剂,前提是商品化凝胶和试剂能够提供相当的结果,并且符合各论中规定的系统适用性要求。
(5)其他
1)样品中含有盐可能会产生问题,宜于去离子水或2%两性电解质中制备样品,必要时使用透析或凝胶过滤。
2)为保护蛋白质免受极端pH环境的影响,点样位置不应过于靠近电极区域。
3)等电聚焦期间产生大量热量,应采取必要的冷却装置,并将凝胶冷却温度设置至4℃。
AI差异分析 | 20版 VS 25版